Clínica
CASOS CLÍNICOS
ARTERITIS DE TAKAYASU TRAS TRASPLANTE HEMATOPOYÉTICO EN SÍNDROME DE WISKOTT–ALDRICH
Residente 4º año Inmunología Hospital La Paz de Madrid
Varón de origen marroquí diagnosticado de síndrome de Wiskott-Aldrich (WAS) al año de vida tras presentar infecciones respiratorias recurrentes asociadas a trombocitopenia grave. El diagnóstico se confirmó mediante estudio clínico e inmunológico compatible con inmunodeficiencia combinada ligada al cromosoma X.
Fue sometido a trasplante alogénico de progenitores hematopoyéticos (TPH) procedente de donante no emparentado completamente compatible (12/12 HLA) a los dos años de edad. La evolución postrasplante inicial fue favorable, alcanzando quimerismo completo del donante y adecuada reconstitución hematológica e inmunológica.
Durante el seguimiento desarrolló enfermedad injerto contra huésped (EICH) hepática crónica, que se resolvió sin necesidad de inmunosupresión mantenida.
La evolución clínica durante la infancia y adolescencia fue estable, presentando únicamente incidencias médicas habituales, incluyendo apendicectomía a los 11 años y traumatismos ortopédicos sin complicaciones relevantes.
A los 19 años presentó un episodio autolimitado caracterizado por fiebre, síndrome constitucional, dolor torácico pleurítico, síntomas respiratorios y trombocitopenia leve (142 ×10⁹/L), interpretado inicialmente como proceso inflamatorio inespecífico.
Un año más tarde, a los 20 años de edad, ingresó por fiebre persistente de hasta 39 °C, dolor torácico progresivo de características pleuríticas, epistaxis recurrente y deterioro del estado general.
En la evaluación inicial destacaban:
- Anemia normocítica,
- Elevación marcada de reactantes inflamatorios (PCR 193 mg/L),
- Elevación de dímero D y fibrinógeno,
- Procalcitonina negativa.
- Hemocultivos estériles y el estudio microbiológico exhaustivo resultó negativo, incluyendo serologías y PCR para VIH, virus hepatotropos, citomegalovirus, virus Epstein-Barr, tuberculosis y Brucella.
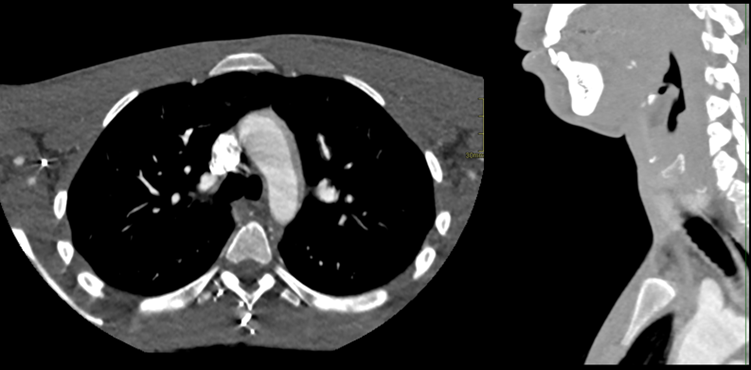
- La angio-TC torácica descartó tromboembolismo pulmonar, aunque mostró hallazgos inflamatorios que motivaron ampliación del estudio.
- La tomografía abdominal evidenció hepatomegalia con esteatosis, ascitis leve, adenopatías paraaórticas, engrosamiento circunferencial de la aorta torácica descendente con manguito inflamatorio periaórtico sugestivo de vasculitis.
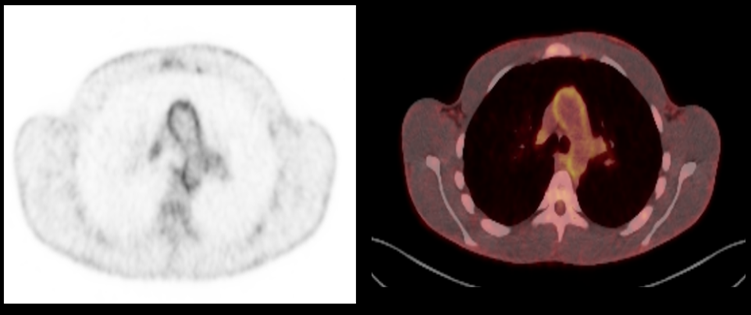
- El estudio mediante PET-TC confirmó captación metabólica patológica compatible con inflamación vascular activa que afectaba a arterias carótidas, cayado aórtico, aorta torácica y abdominal, tronco pulmonar, arterias pulmonares, y en general, hallazgos diagnósticos de arteritis de grandes vasos compatible con arteritis de Takayasu.
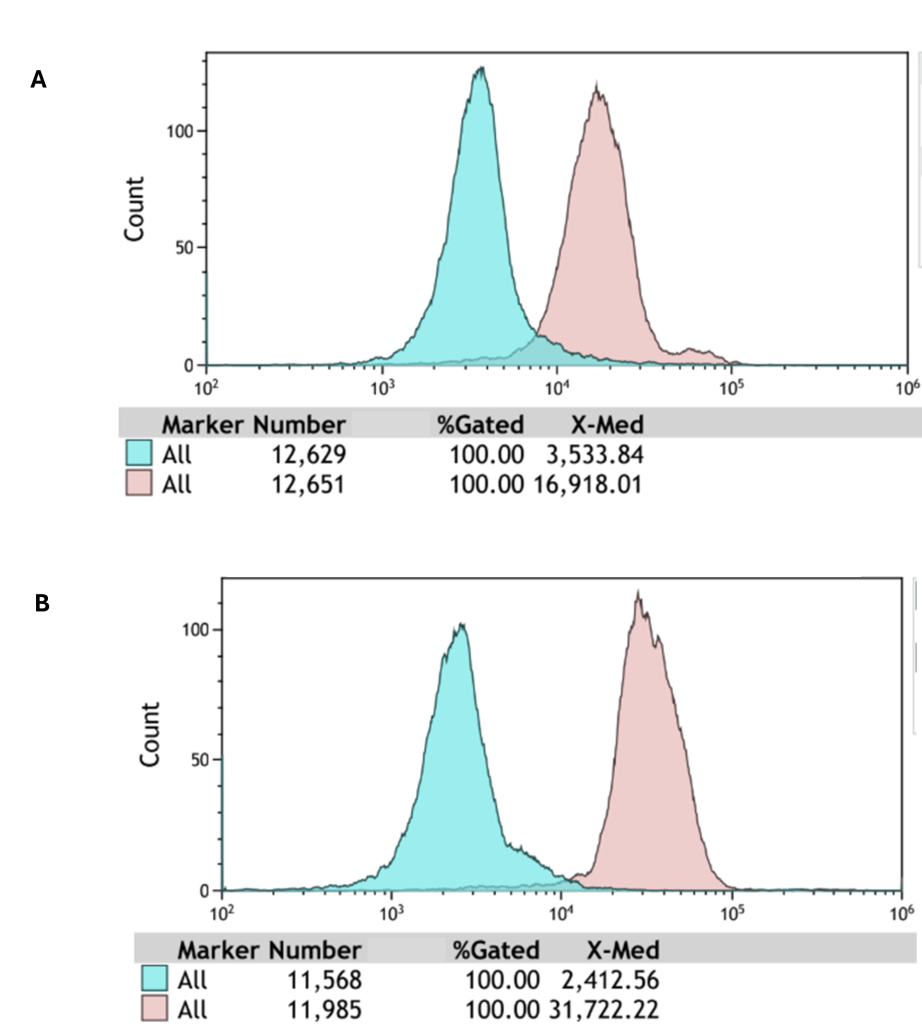
- El estudio inmunológico realizado 19 años tras el trasplante mostró quimerismo completo del donante, expresión detectable de proteína WASp en linfocitos CD45⁺, respuesta vacunal protectora, linfocitos CD4⁺ >300/µL, compartimento de células B memoria conservado, reducción de emigrantes tímicos recientes con predominio Th1.
Estos hallazgos indicaban reconstitución inmunitaria globalmente adecuada pese a inflamación sistémica activa.
Ante un paciente con WAS sometido a TPH que desarrolla fiebre persistente y síndrome inflamatorio sistémico, el diagnóstico diferencial debe considerar múltiples complicaciones tardías descritas en supervivientes a largo plazo.
- En primer lugar, se descartaron causas infecciosas oportunistas, especialmente reactivaciones virales (CMV, EBV) y tuberculosis, frecuentes durante la reconstitución inmune postrasplante.
- La enfermedad injerto contra huésped crónica constituye otra causa relevante de inflamación sistémica; sin embargo, la ausencia de afectación cutánea, digestiva o hepática activa hizo este diagnóstico improbable.
- Las neoplasias hematológicas secundarias, descritas en pacientes con inmunodeficiencias primarias trasplantados, fueron excluidas mediante estudio oncohematológico completo.
- Entre las complicaciones inmunomediadas, las citopenias autoinmunes representan la manifestación más frecuente tras TPH en WAS. No obstante, la ausencia de hemólisis o trombocitopenia significativa orientó hacia otro mecanismo inflamatorio.
- Finalmente, la presencia de inflamación vascular extensa objetivada en imagen dirigió el diagnóstico hacia vasculitis sistémica de grandes vasos, siendo la arteritis de Takayasu la entidad que mejor integraba el cuadro clínico, radiológico y analítico.
Se estableció el diagnóstico de arteritis de Takayasu de inicio tardío como complicación inflamatoria post-trasplante en paciente con síndrome de Wiskott–Aldrich.
El trasplante de progenitores hematopoyéticos ha transformado el pronóstico del síndrome de Wiskott–Aldrich al corregir el defecto hematopoyético subyacente. Sin embargo, la experiencia acumulada en supervivientes a largo plazo demuestra que la restauración hematológica no implica necesariamente la recuperación completa de la tolerancia inmunológica.
Las complicaciones autoinmunes aparecen en aproximadamente el 13–18 % de los pacientes trasplantados, reflejando persistencia de disrregulación inmunitaria incluso en presencia de quimerismo completo y adecuada reconstitución linfocitaria.
La vasculitis asociada a WAS, históricamente descrita antes del trasplante, está emergiendo como una complicación inflamatoria tardía en la era post-TPH. Aunque las vasculitis de pequeño vaso están bien caracterizadas, falta información sobre la aparición de vasculitis de gran vaso. La arteritis de Takayasu representa una manifestación particularmente infrecuente pero potencialmente grave, probablemente relacionada con inflamación endotelial crónica, alteraciones persistentes en la interacción plaqueta-endotelio, y activación mantenida de vías citocínicas inflamatorias.
El desarrollo de arteritis de grandes vasos casi dos décadas después del TPH en un paciente con expresión normal de WASp y quimerismo completo refuerza el concepto de que el WAS debe considerarse no solo una inmunodeficiencia corregible mediante trasplante, sino también un trastorno de disrregulación inmunitaria de larga evolución.
En este caso, el diagnóstico permitió ajustar el tratamiento. Aunque el tratamiento inicial consistía en prednisona a dosis altas (50 mg/día) e inmunoglobulina intravenosa (0,4 g/kg/día durante 5 días), dado el diagnóstico y la extensión vascular, se intensificó el tratamiento mediante bolos de metilprednisolona y bloqueo de IL-6 con tocilizumab intravenoso (8 mg/kg cada 4 semanas), obteniéndose rápida resolución de la fiebre y mejoría clínica inicial.
Posteriormente el paciente desarrolló poliartritis inflamatoria y persistencia de actividad inflamatoria subyacente pese al bloqueo de IL-6, evidenciada por elevación de VSG, hipertrigliceridemia y aumento de LDH. La resonancia magnética mostró necrosis avascular precoz del cóndilo femoral e infartos metafisarios óseos, probablemente relacionados con inflamación sistémica y exposición prolongada a corticoides.
Se instauró entonces tratamiento combinado con inhibición de IL-1 mediante anakinra, reducción progresiva de corticoides e inhibidor JAK (upadacitinib). En el último seguimiento el paciente presentó remisión clínica, recuperación funcional y ausencia de actividad vasculítica.
Este caso subraya la necesidad de seguimiento inmunológico de por vida, vigilancia activa de complicaciones autoinmunes tardías, y reconocimiento precoz de fenómenos inflamatorios vasculares en supervivientes de WAS trasplantados.
En conclusión, la arteritis de Takayasu debe incluirse dentro del espectro de complicaciones autoinmunes tardías tras TPH en síndrome de Wiskott–Aldrich, ilustrando cómo la supervivencia prolongada está revelando nuevos fenotipos inflamatorios previamente infradiagnosticados.
- Sener S, Basaran O, Batu ED, Atalay E, Esenboga S, Cagdas D, Kuskonmaz BB, Bilginer Y, Ozaltin F, Oguz B, Duzova A, Tezcan I, Ozen S. Childhood-onset Takayasu arteritis and immunodeficiency: case-based review. Clin Rheumatol. 2022 Sep;41(9):2883-2892. doi: 10.1007/s10067-022-06295-9. Epub 2022 Jul 20. PMID: 35854168.
- Lau YL, Wong SN, Lawton WM. Takayasu’s arteritis associated with Wiskott-Aldrich syndrome. J Paediatr Child Health. 1992 Oct;28(5):407-9. doi: 10.1111/j.1440-1754.1992.tb02703.x. PMID: 1356386.
- Mahlaoui N, Pellier I, Mignot C, Jais JP, Bilhou-Nabéra C, Moshous D, Neven B, Picard C, de Saint-Basile G, Cavazzana-Calvo M, Blanche S, Fischer A. Characteristics and outcome of early-onset, severe forms of Wiskott-Aldrich syndrome. Blood. 2013 Feb 28;121(9):1510-6. doi: 10.1182/blood-2012-08-448118. Epub 2012 Dec 20. PMID: 23264593.
- Ochs HD, Lum LG, Johnson FL, Schiffman G, Wedgwood RJ, Storb R. Bone marrow transplantation in the Wiskott-Aldrich syndrome. Complete hematological and immunological reconstitution. Transplantation. 1982 Nov;34(5):284-8. doi: 10.1097/00007890-198211000-00009. PMID: 6760485.
- van Son JA, O’Marcaigh AS, Edwards WD, Julsrud PR, Danielson GK. Successful resection of thoracic aortic aneurysms in Wiskott-Aldrich syndrome. Ann Thorac Surg. 1995 Sep;60(3):685-7. doi: 10.1016/0003-4975(95)00171-G. PMID: 7677502.
- Filipovich AH, Krivit W, Kersey JH, Burke BA. Fatal arteritis as a complication of Wiskott-Aldrich syndrome. J Pediatr. 1979 Nov;95(5 Pt 1):742-4. doi: 10.1016/s0022-3476(79)80726-x. PMID: 490243.


Wiskott-Aldrich, trasplante alogénico, EICH, Takayasu
Volumen 45 | Núm. 2