Clínica
DIAGNOSTICO
Faloidina: de toxina a biomarcador funcional en las actinopatías
Complejo Hospitalario Universitario de Cáceres
andreac.ferranti@salud-juntaex.es
El citoesqueleto de actina, un actor clave del sistema inmunitario
La polimerización dinámica de la actina sostiene buena parte de las funciones del leucocito: migración, formación de podosomas y pseudópodos, fagocitosis, citotoxicidad y, de manera especialmente crítica, la construcción de la sinapsis inmunológica entre células presentadoras de antígeno y linfocitos. No es casual, por tanto, que cada vez más inmunodeficiencias primarias (IDP) se reconozcan como actinopatías: trastornos monogénicos que afectan a reguladores o componentes del citoesqueleto de actina. El síndrome de Wiskott-Aldrich (WAS), la deficiencia de DOCK8 y, más recientemente, el déficit de ARPC1B, son ejemplos paradigmáticos de cómo una polimerización defectuosa se traduce clínicamente en un fenotipo complejo de inmunodeficiencia combinada, atopia, autoinmunidad y trombocitopenia.1-4
Diagnosticar estas entidades mediante secuenciación genética es hoy accesible, pero la interpretación funcional de variantes, especialmente las no descritas o clasificadas como VUS, sigue siendo el talón de Aquiles en la práctica clínica asistencial. En este contexto, la detección por citometría de flujo de la actina filamentosa (F-actina) marcada con faloidina fluorescente se consolida como una prueba funcional simple, rápida y con excelente capacidad discriminativa.5
Fundamento de la técnica
La Amanita phalloides, conocida popularmente como oronja verde o cicuta verde, es una de las setas más tóxicas del mundo y responsable de la mayoría de las intoxicaciones mortales por hongos en Europa. Su toxicidad se debe a dos familias de péptidos cíclicos: las amatoxinas (hepatotóxicas, inhibidoras de la RNA polimerasa II) y las falotoxinas, entre las que se encuentra la faloidina. Este heptapéptido bicíclico se une con alta afinidad a la F-actina, estabilizando los filamentos e impidiendo su despolimerización. Paradójicamente, esta propiedad tóxica la ha convertido en una herramienta de laboratorio extraordinariamente útil: su conjugación con un fluorocromo (habitualmente FITC) permite cuantificar mediante intensidad media de fluorescencia (MFI) el contenido de actina polimerizada intracelular mediante microscopía o citometría de flujo.5
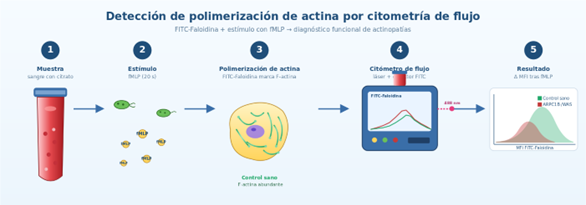
El ensayo funcional consiste en estimular brevemente sangre total con N-formil-metionil-leucil-fenilalanina (fMLP), un potente quimioatrayente bacteriano que activa la nucleación de actina vía complejo Arp2/3 en neutrófilos y monocitos. Tras fijación con formaldehído, lisis eritrocitaria, marcaje de superficie (CD45, CD14) y permeabilización, las células se tiñen con FITC-faloidina y se adquieren en el citómetro (Figura 1). El resultado se expresa como porcentaje de incremento de MFI respecto a la muestra no estimulada, lo que compensa la variabilidad y permite comparar grupos.
Aunque la respuesta a fMLP es más evidente en células fagocíticas (neutrófilos y monocitos), el panel de marcadores de superficie puede ampliarse para evaluar también la polimerización de actina en linfocitos. Añadiendo CD3, CD4, CD8, CD19 o marcadores de NK (CD56/CD16), es posible cuantificar la F-actina intracelular en cada subpoblación linfocitaria. Este abordaje resulta particularmente informativo en entidades como el déficit de DOCK8 o el WAS, donde la afectación linfoide (T y NK) es prominente y puede pasar desapercibida si sólo se analizan fagocitos.1,2
Aplicación en actinopatías: del ARPC1B al WAS
La utilidad clínica del ensayo fue demostrada por Kopitar et al. (Frontiers in Immunology, 2019), quienes identificaron una mutación homocigota en ARPC1B (subunidad activadora del complejo Arp2/3) en cuatro pacientes con fenotipo WAS-like (microtrombocitopenia, eczema, vasculitis, infecciones recurrentes, hiper-IgE). Frente a controles sanos y portadores heterocigotos asintomáticos, los pacientes mostraron un incremento de MFI marcadamente reducido en neutrófilos (94 % vs 238 %) y monocitos (104 % vs 289 %), mientras que los linfocitos, menos dependientes de polimerización rápida, mostraban diferencias más tenues. El test diferenciaba con fiabilidad homocigotos de portadores y permitía, así, validar funcionalmente el impacto de la variante.5
En nuestro laboratorio hemos reproducido el protocolo en un paciente con variante homocigota c.393-2A>G en ARPC1B, versus controles sanos. Los resultados reproducen fielmente el patrón descrito: caída del incremento de MFI especialmente evidente en monocitos (183 % vs 295 % en controles) y linfocitos (145 % vs 209 %).
En conclusión: una prueba sencilla con aplicación transversal
El verdadero atractivo de la prueba es su potencial como herramienta pan-actinopatía. El complejo Arp2/3 es regulado por la familia WASp y activado por GTPasas Rho (Cdc42, Rac2) a través de DOCK8 y otros GEFs; cualquier eslabón comprometido se traduciría en una polimerización deficiente detectable con faloidina:1,2
- WAS y X-linked thrombocytopenia (WAS): defecto de activación de Arp2/3 por WASp; fenotipo clásico con plaquetopenia, eczema e IDP combinada.1,2
- Déficit de DOCK8: hiper-IgE autosómico recesivo con susceptibilidad a virus cutáneos; alteración de la migración y de la integridad del citoesqueleto en linfocitos T y NK.
- Déficit de ARPC1B: síndrome WAS-like con vasculitis, eosinofilia e inflamación intestinal.3,4
- Déficit de WIP (WIPF1), CDC42, RAC2, MSN (moesina), ACTB/ACTG1: entidades emergentes que comparten afectación de la dinámica de actina.
Aunque el rendimiento de la prueba varía según el linaje afectado, su bajo coste, rapidez y su capacidad de orientar la interpretación de variantes genéticas lo convierten en un complemento ideal en la aproximación diagnóstica escalonada de las IDP con sospecha de actinopatía.5
Bibliografía
- Moulding DA, Record J, Malinova D, Thrasher AJ. Actin cytoskeletal defects in immunodeficiency. Immunol Rev. 2013;256(1):282-299. doi:10.1111/imr.12114
- Sprenkeler EGG, Webbers SDS, Kuijpers TW. When Actin is Not Actin’ Like It Should: A New Category of Distinct Primary Immunodeficiency Disorders. J Innate Immun. 2021;13(1):3-25. doi:10.1159/000509717
- Kahr WH, Pluthero FG, Elkadri A, et al. Loss of the Arp2/3 complex component ARPC1B causes platelet abnormalities and predisposes to inflammatory disease. Nat Commun. 2017;8:14816. Published 2017 Apr 3. doi:10.1038/ncomms14816
- Kuijpers TW, Tool ATJ, van der Bijl I, et al. Combined immunodeficiency with severe inflammation and allergy caused by ARPC1B deficiency. J Allergy Clin Immunol. 2017;140(1):273-277.e10. doi:10.1016/j.jaci.2016.09.061
- Kopitar AN, Markelj G, Oražem M, et al. Flow Cytometric Determination of Actin Polymerization in Peripheral Blood Leukocytes Effectively Discriminate Patients With Homozygous Mutation in ARPC1B From Asymptomatic Carriers and Normal Controls. Front Immunol. 2019;10:1632. Published 2019 Jul 16. doi:10.3389/fimmu.2019.01632
Volumen 45 | Núm. 2