Clínica
CASOS CLÍNICOS
UVEITIS CRÓNICA EN UNA PACIENTE DIAGNOSTICADA DE ENFERMEDAD DE RASMUSSEN
DESCRIPCIÓN DEL CASO
Paciente femenina de 16 años, sin antecedentes personales de interés hasta que a 3 años comienza seguimiento en nuestro hospital por aparición crisis epilépticas parciales complejas secundarias a una displasia fronto-basal tipo Taylor en el hemisferio derecho. Las crisis eran refractarias al tratamiento con diversos anticonvulsivantes como Trileptal, Keppra, Depakine y Noiafrén. Como antecedentes familiares, dos tíos maternos con meningioma y tumor maligno cerebeloso respectivamente. Ese mismo año, es estudiada por reumatología e inmunología por episodios de poliartritis idiopática HLA B27 positiva.
A los 4 años, debido a la refractariedad de la epilepsia, se realizó la implantación de electrodos profundos. En el mismo período, una resonancia magnética evidenció una lesión cortico-subcortical orbitofrontal derecha con extensión hacia el ventrículo, sugestiva de displasia cortical, que se extirpó mediante lobectomía frontal derecha guiada con neuronavegación. En el estudio de anatomía patológica se evidenciaron cambios sugestivos de encefalitis de Rasmussen (ER), que fueron corroborados por los resultados del electroencefalograma (ver resultados en apartado de exploraciones complementarias).
A pesar del tratamiento de este tratamiento, la frecuencia de sus crisis epilépticas continuó aumentando con episodios de hasta 15 crisis diarias, asociadas a vómitos y febrícula, por lo que, ante la sospecha de progresión de su encefalitis, se indicó tratamiento con plasmaféresis, lográndose un control parcial de la sintomatología.
El electroencefalograma de control a los 5 años, mostró una actividad epiléptica focal en el hemisferio derecho con crisis focales clónicas peribucales izquierdas, compatible con epilepsia parcial continua. Dada la progresión de la clínica se llevó a cabo una hemisferectomía derecha. A pesar de múltiples abordajes tanto con antiepilépticos (valproato, fenitoína, oxcarbazepina, levetiracetam y clobazam) como inmunomoduladores (inmunoglobulinas, corticoides y tacrolimus), la paciente ha mantenido siempre crisis parciales.
A partir de este momento, la paciente comenzó a presentar complicaciones oftalmológicas. A los 5 años presentó dos episodios de dolor ocular en el ojo derecho que se trataron con Pred-Forte, repitiendo al año siguiente el cuadro de dolor ocular en el mismo ojo, objetivándose vitritis. Desde entonces episodios recurrentes de uveítis anterior, predominantemente en ojo derecho, con buena respuesta a tratamiento con corticoides tópicos. Se descartaron causas infecciosas, mecánicas o de otra naturaleza, que pudieran justificar el cuadro. Se fue instaurando un retraso ponderoestatural (a los 10 años percentil 4 de peso y talla) comenzando seguimiento por endocrinología.
En la actualidad, continua con crisis focales motoras izquierdas caracterizadas por parpadeo, muecas bucales tipo mioclonías periorales y sensación de palpitaciones, con control parcial mediante Trileptal. Ha continuado también con sus cuadros de uveítis anterior con componente posterior ocasional, recidivante a pesar de tratamiento médico, con pérdida de agudeza visual progresiva en ojo derecho, hasta alcanzar un máximo de visión cuenta dedos a 5 cm de distancia. Además, durante el último año, dolor ocular en ojo izquierdo, sin pérdida de agudeza visual asociada. Por este motivo, es remitida a la consulta de Inmunología, para valoración de clínica autoinmune y análisis de posibles opciones terapéuticas.
EXPLORACIÓN/PRUEBAS COMPLEMENTARIAS
ANALÍTICA:
- Hemograma: Leucocitos 6,00 x10e3/µ [4,20-11,40]. Hematíes 5,14 x10e6/µL [3,90-5,15]. Hemoglobina 15,3 g/dL [12,0-15,4]. Hematocrito 45,8 % [35,5-45,0]. V.C.M. 89,2 fL [78,0-96,0]. C.M. 29,7 pg [26,0-33,0]. C.H.C.M. 33,3 g/dL [31,5-36,0]. R.D.W. 12,2 % [11,5-14,7]. Plaquetas 280 x10e3/µL [160-400]. V.P.M. 7,7 fL [5,9-9,9].
- Diferencial Leucocitario: Neutrófilos 66,4 % [36,0-77,0]. Neutrófilos 3,98 x10e3/µL [1,70-7,90]. Linfocitos 24,6 % [20,0-47,0]. Linfocitos 1,48 x10e3/µL [1,20-5,00]. Monocitos 4,7 % [1,5-9,0]. Monocitos 0,28 x10e3/µL [0,10-0,95]. Eosinófilos 1,6 % [0,5-5,5]. Eosinófilos 0,10 x10e3/µL [0,02-0,65]. Basófilos 0,4 % [0,0-1,8]. Basófilos 0,02 x10e3/µL [0,00-0,20]. LUC 2,2 % [0,0-6,0]. LUC 0,13 x10e3/µL. V.S.G. 2 mm/h [0-20].
- Bioquímica: Glucosa 81 mg/dl [74-106]. Colesterol total 157 mg/dl [< 200]. Creatinina 0,55 mg/dl [0,50-1,00]. Filtrado glomerular (ckd-epi) > 90 ml/min/1.73m2 [>75]. Urato en suero 3,9 mg/dl [2,3-6,6]. Alat/Gpt 19 ui/l [<35]. Bilirrubina total 0,64 mg/dl [0,30-1,20]. Proteínas totales 7,1 g/dl [6,4-8,3]. PCR 2,6 mg/l [<5,0]. PCR 3 mg/L [<5].
- Inmunidad humoral: IgG 826,00 mg/dL [660,00-1220,00]. IgA 218 mg/dL [56-203]. IgM 71 mg/dL [57-242]. IgE 105,00 kU/L [< 200]. FR 11,20 UI/mL. C3 107,60 mg/dL [75,00-135,00]. C4 31,80 mg/dL.
- Autoinmunidad: Anti-celulares (ANA) negativo. Ac. Anti-ENA no detectados. Ac. Anti-Ro/SS-A negativo. Ac. Anti-La/SSB negativo. Ac. Anti-Sm negativo. Ac. Anti-RNP negativo. Ac. Anti-SCL 70 negativo. Ac. Anti-Jo-1 negativo. Ac. Anti-células parietales negativo. Ac. Anti-LKM negativo. Ac. Anti-músculo liso negativo. Ac. Anti-mitocondria negativo. Ac. Anti-transglutaminasa IgA <0,20 UA/L [<10,00]. Ac. Anti-tiroglobulina <2,00 IU/ml. Ac. Anti-peroxidasa tiroidea <2,00 IU/ml. Ac. Anti-acuaporina negativo. Ac. Anti-MOG positivo.
- Otras pruebas: HLA-B27+.
Electroencefalograma:
- En los breves periodos registrados entre crisis, la actividad de fondo es marcadamente asimétrica. Se observan signos de afectación cerebral de intensidad media-severa lateralizados al hemisferio derecho, donde se registran además anomalías epileptiformes de distribución multirregional. En el hemisferio izquierdo, la actividad de fondo parece más aceptablemente estructurada, considerando las condiciones de registro, sin claras anomalías epileptiformes. A lo largo del estudio, se registra una secuencia prácticamente continua de crisis epilépticas focales clónicas de la región peribucal izquierda. Las crisis parecen iniciarse y se desarrollan fundamentalmente en el hemisferio derecho. Se observa una evolución hacia una situación de epilepsia parcial continua que afecta clínicamente a la región peribucal izquierda, con períodos de superposición de crisis focales más intensas, también originadas en el hemisferio derecho. No se observa actividad epileptiforme en el hemisferio izquierdo. El conjunto de los hallazgos es compatible con el diagnóstico de síndrome de Rasmussen.
DIAGNÓSTICO DIFERENCIAL
Diagnóstico diferencial de NSMOD:
Ante la positividad de anticuerpos anti MOG, aunque no había datos de neuritis óptica en la exploración oftalmológica, se solicita estudio de RM craneal con contraste. En ella, se constata adelgazamiento difuso de ambos nervios ópticos, asimétricos en calibre siendo de menor calibre el lado derecho, al igual que el quiasma, sin focos alteración de la intensidad de señal en T2 ni áreas de realce de aspecto patológico. Como conclusión se informa una exploración superponibles estudios previos, con cambios postquirúrgicos y extensa desestructuración del hemisferio cerebral derecho; datos de degeneración Walleriana y hemiatrofia del hemicerebelo izquierdo; no se visualizan realces patológicos intracraneales ni de los nervios ópticos. Por este motivo, se descarta neuritis óptica activa.
Diagnóstico diferencial de encefalopatías autoinmunes con uveítis de origen monogénico:
Se han descrito esta asociación con variantes en IL10 (síndrome de desregulación inmunológica – enfermedad inflamatoria intestinal – artritis – infecciones recurrentes.) y en IL1RN (osteomielitis multifocal estéril, periostitis y pustulosis), cuya clínica no presentaba nuestra paciente.
Diagnóstico diferencial de dolor ocular:
- Enfermedades inflamatorias y autoinmunes:
- Uveítis autoinmune: dado que ha sido descrita su relación a la ER y la positividad de HLA-B27.
- Escleritis: dada su posible asociación con enfermedad autoinmune sistémica.
- Neuromielitis óptica (NMO, Enfermedad de Devic): por la presencia de dolor ocular y pérdida visual con posible afectación autoinmune del nervio óptico.
- Esclerosis múltiple (EM): neuritis óptica como manifestación inicial.
- Complicaciones postquirúrgicas y neurológicas
- Neuropatía óptica compresiva o inflamatoria: posible afectación del nervio óptico por edema o secuelas de cirugía.
- Síndrome de dolor neuropático postquirúrgico: secuelas de cirugía.
- Epilepsia relacionada con síntomas sensoriales atípicos.
- Causas infecciosas
- Endoftalmitis: posquirúrgica o inmunosupresión, relacionada con corticoterapia prolongada y tacrólimus.
- Retinitis viral: por CMV, herpes, especialmente en el contexto de inmunosupresión.
- Toxoplasmosis ocular: especialmente en el contexto de inmunosupresión.
- Causas estructurales y metabólicas
- Glaucoma: secundaria a corticosteroides.
- Desprendimiento de retina: asociado a coriorretinitis previa.
Complicaciones vasculares: oclusiones venosas o arteriales de la retina.
JUICIO CLÍNICO
Uveítis crónica anterior B27+ en paciente con Encefalitis de Rasmussen
COMENTARIO FINAL
La Encefalitis de Rasmussen (ER) es un trastorno inflamatorio neurológico autoinmunitario raro, caracterizado por una inflamación focal en un hemisferio cerebral. Esta inflamación conduce a daño cortical progresivo, con manifestaciones clínicas típicas como epilepsia focal, hemiparesia progresiva, y deterioro cognitivo.
Varios casos reportados muestran que los pacientes con RE tienen una tendencia a desarrollar enfermedades autoinmunes comórbidas, como tiroiditis de Hashimoto, Colitis Ulcerosa, Enfermedad de Crohn, y Lupus Eritematoso Sistémico. La uveítis ha sido descrita como comorbilidad autoinmune asociada a la encefalitis de Rasmussen, aunque este hallazgo y la aparición de anticuerpos anti-MOG en estos pacientes no es un fenómeno ampliamente estudiado. La evaluación continua de marcadores inmunológicos y la coordinación interdisciplinaria son cruciales para mejorar el pronóstico y personalizar el manejo clínico de estos pacientes [1-6].
Aunque las últimas exploraciones oftalmólogicas no objetivan Tyndal positivo, la paciente continúa con dolor ocular frecuente y está bajo tratamiento crónico con FML con desarrollo de catarata en OD, por lo que la paciente va a iniciar tratamiento con adalimumab para control de su clínica y protección de la visión del OI.
REFERENCIAS
- Nibber A, Clover L y Pettingill P et al. (2016). «Antibodies to AMPA receptors in Rasmussen’s encephalitis.» J. Paediatr. Neurol. 20:222-227.
- Ogawa R, Nakashima I y Takahashi T et al. (2017). «MOG antibody-positive, benign, unilateral, cerebral cortical encephalitis with epilepsy.» Neuroimmunol. Neuroinflamm. 4:e322.
- Sansevere AJ, Henderson LA y Stredny CM et al. (2020). «Posterior-onset Rasmussen’s encephalitis with ipsilateral cerebellar atrophy and uveitis resistant to rituximab.» Epilepsy Behav. Rep. 14:100360.
- Fauser S, Elger CE y Woermann F et al. (2022). «Rasmussen encephalitis: Predisposing factors and their potential role in unilaterality.» 63:108-119.
- Amrom D, Kinay D y Hart Y et al. (2014). «Rasmussen encephalitis and comorbid autoimmune diseases: A window into disease mechanism?» 83:1049-1055.
- Kashihara K, Ohno M y Takahashi Y. (2010). «Twenty-one-year course of adult-onset Rasmussen’s encephalitis and bilateral uveitis: case report.» Neurol. Sci. 294:127-130.
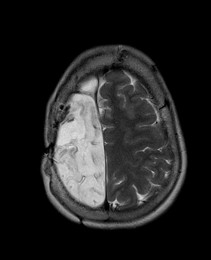
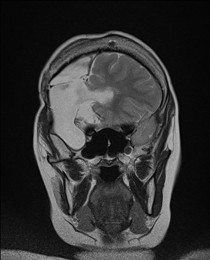
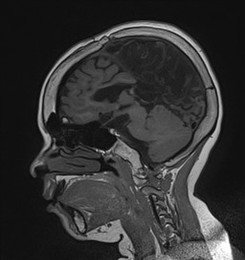
Figura 1: Resonancia magnética donde se evidencia la atrofia hemicerebral característica de la encefalitis de Rasmussen.
Volumen 44 | Núm. 1