Investigación
VISIÓN DEL AUTOR/A
Descubren el potencial efecto dominante negativo in vitro de mutaciones en la cadena CD3ζ (CD247) del receptor de antígeno de las células T (TCR) y su posible asociación in vivo con inmunodeficiencia y autoinmunidad
Alejandro Briones Contreras
Facultad de Medicina. Universidad Complutense de Madrid.
Visión del autor
RESUMEN
Este estudio, realizado por Alejandro Briones en el seno del grupo del Dr. José Ramón Regueiro, de la Facultad de Medicina de la Universidad Complutense de Madrid UCM) ha incidido en el papel de ciertas mutaciones para el gen CD247 que no habían sido relacionadas con patologías inmunitarias hasta ahora. La proteína CD247, también conocida en el campo de los linfocitos T como CD3ζ, es de especial relevancia por poseer en su secuencia tres dominios ITAM centrales en la amplificación de la señal transmitida por el receptor de los linfocitos T (TCR, por sus siglas en inglés) durante la selección intratímica y la activación periférica mediada por antígenos propios y ajenos, respectivamente. El trabajo ha sido realizado en colaboración con otros grupos de la escena nacional e internacional, como el Hospital Gregorio Marañón y el Centro Nacional de Biotecnología (CSIC) en Madrid, y el Children’s Hospital en Philadelphia (USA).
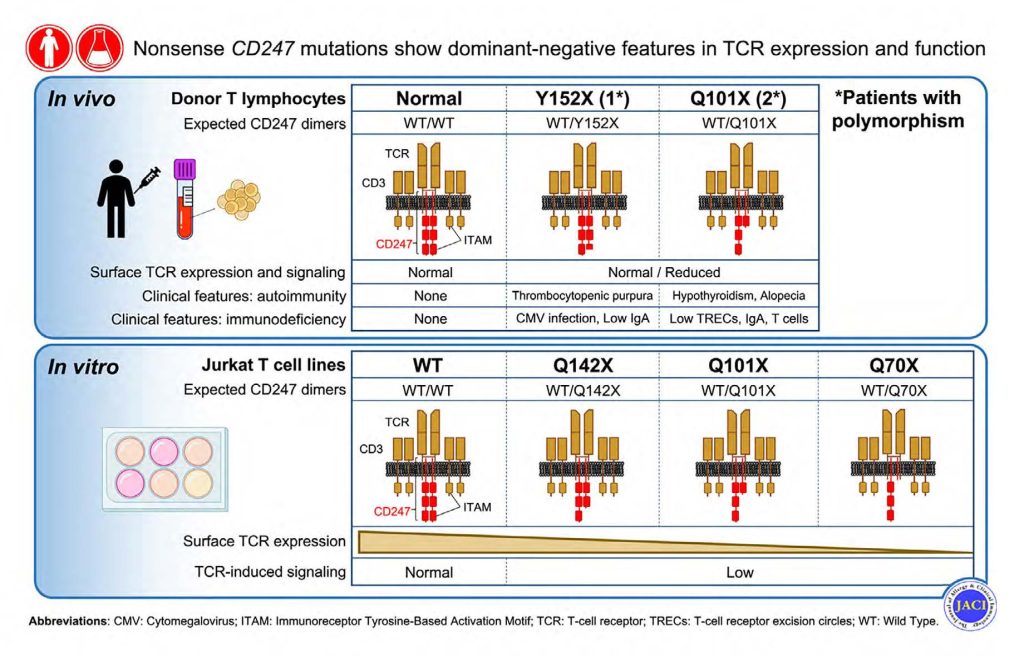
Los resultados obtenidos por los investigadores se han publicado en Journal of Allergy and Clinical Immunology recientemente, y se han centrado en encontrar el mecanismo molecular subyacente a mutaciones de relevancia incierta en el gen CD247 en pacientes con clínica de base inmunitaria. Mediante el uso de la edición génica a través de la herramienta CRISPR/Cas9 se han reproducido las mutaciones en CD247 que aparecen en dichos pacientes en heterocigosis y que se habían estimado como aparentemente inocuas. Mediante un modelo celular deficiente en CD247 basado en la línea celular Jurkat, se estudiaron los efectos de las proteínas mutantes en el TCR. Los investigadores han observado que las mutaciones codificaban formas truncadas que carecían de algunos ITAMs, lo cual afectaba a la expresión y función del TCR in vitro y se asociaba con la clínica de los pacientes in vivo. Las enfermedades inmunitarias observadas incluyen autoinmunidad e inmunodeficiencia, lo que se interpreta como defectos en la selección intratímica y en la activación periférica de los linfocitos T, respectivamente. Estos efectos pueden depender de la edad de los pacientes, por lo que los investigadores recomiendan que se realice la secuenciación de CD247 para poder ofrecer consejo genético a la familia, lo que podría ser de ayuda para el pronóstico y tratamiento de estos pacientes.
Los investigadores también inciden en la relevancia potencial de estos hallazgos para el diseño de terapias celulares basadas en células T que expresan receptores quiméricos de antígenos (CAR) destinados a la inmunoterapia del cáncer, por poder ser elementos reguladores de la intensidad de la respuesta de estas células frente a los tumores a los que van dirigidos. Así, se podrían diseñar estrategias dirigidas a evitar el exceso de actividad que subyace a la aparición de la tormenta de citoquinas; este proceso se debe vigilar durante los tratamientos basados en CAR-T.
Cita
Alejandro C. Briones*, Rebeca F. Megino*, Ana V. Marin, Daniel Chacón-Arguedas, Elena García-Martinez, Héctor Balastegui Martín, Hugh T. Reyburn, Sarah E. Henrickson, Carmen Rodríguez-Sainz, Elena Seoane-Reula, Paloma Sanchez-Mateos, Paula P. Cardenas*, Jose R. Regueiro*. “Nonsense CD247 mutations show dominant-negative features in TCR expression and function”. Journal of Allergy and Clinical Immunology, 2024, ISSN 0091-6749. DOI: 10.1016/j.jaci.2024.06.019. (*equal contribution)
Curioseando dentro del estudio
El autor nos responde
¿Cuál era la principal pregunta que queríais responder con este estudio?
Habíamos estado trabajando mucho en inmunodeficiencias por defectos en el TCR, que siempre se han estudiado como enfermedades con un patrón de herencia autosómico recesivo.
Estudiábamos el impacto de mutaciones en CD247 presentes en pacientes, como Q101X, Q70X y -en bases de datos- Q142X. Todas afectaban a los ITAMs, y queríamos saber si tenían relación con la expresión en membrana del complejo TCR. Probando mutaciones somáticas para saber si había una selección específica, vimos que con la mutación Q70X la expresión del TCR bajaba en líneas celulares, lo que nos dio la idea de un posible efecto dominante negativo de este tipo de mutaciones en portadores. Para esto usamos la tecnología CRISPR/Cas9, que es realmente una herramienta muy potente. Al presentar estos resultados en un Congreso Europeo de Inmunodeficiencias en Lisboa, una médica de Filadelfia nos comentó que tenían un paciente de poca edad con una mutación en heterocigosis e inmunodeficiencia que no entendían y que podía tener que ver con este proceso. Esto aceleró el proceso a través de una colaboración con ellos.
¿La idea primigenia era entonces…?
La idea inicial era estudiar las reversiones somáticas, posibles en casos de mutaciones puntuales y que surgen de manera excepcional en pacientes con Inmunodeficiencias Combinadas Graves (SCID). Este fenómeno genera pequeñas poblaciones de células con el defecto heredado atenuado. En el caso del gen CD247, la mayoría de los pacientes presentan este tipo de células con reversiones, por lo que la idea original era usar estos modelos para dilucidar si estas mutaciones tienen un mecanismo para seleccionarse y cumplir una función, o si simplemente sucedía de forma azarosa (“random”).
Todo el trabajo que hemos publicado en este artículo proviene del trabajo para estos estudios, y de observaciones que hicimos en el proceso de puesta a punto de nuestros modelos experimentales. Realmente, sigue habiendo preguntas por responder.
¿Y en la práctica, como se aborda este problema?
Con un solo paciente era difícil hacerlo, pero cuando nos estábamos planteando la estrategia, en el Hospital Gregorio Marañón tuvieron unos pacientes que presentaban clínica y detectaron mutaciones similares a las de nuestro estudio en estos casos; había pacientes de dos familias diferentes. La colaboración con las Dras. Elena Seoane y Paloma Sánchez Mateos nos dio la oportunidad de estudiarlos, ya que estaban íntimamente relacionados con el nuestro. Los síntomas de estos pacientes variaban desde la inmunodeficiencia a la autoinmunidad, y esto nos daba idea de que la adaptación y la edad podían ser claves para el desarrollo de la enfermedad, aún estando presentes las mismas mutaciones en CD247 entre familiares, y a pesar de que eran distintas entre las familias; la Y152X y la Q101X, que estaba bien representadas en nuestras líneas.
¿Los plazos fueron sencillos?
Pues por un lado tuvimos la suerte de poder estudiar estos casos nuevos, y por otro lado, cuando quedaba una semana para acabar mi contrato en la UCM tuvimos acceso a muestras de dos pacientes con la misma mutación que el paciente de Filadelfia, aunque tenían mayor edad y distintos síntomas.
Esto hizo que hubiese que hacer todos los experimentos en un tiempo muy reducido. Al tener los métodos y los protocolos muy puestos a punto, pudimos hacerlo. Para ello también conté con el apoyo de compañeras del laboratorio que fueron fundamentales para poder publicar el estudio, como Paula Cárdenas y Rebeca Fernández Megino. En este sentido, me he sentido arropado.
¿Con qué ITAM nos quedamos?
El más importante es el tercero; el más distal. A nivel de expresión en membrana se ve un efecto escalonado, directamente proporcional a la longitud de la cadena resultante, pero a nivel funcional la inducción de la expresión de CD69 se reduce por igual ya falte solo el tercero o todos los dominios ITAM. Aquí hay que recalcar que en pacientes las diferencias son mucho más leves que las observadas con nuestro sistema in vitro de caracterización. La mutación Y152X discrimina muy bien en el caso del efecto extracelular. Hay que decir que la penetrancia no es completa en estos pacientes, lo que hace que se observen efectos sutiles respecto a lo que sucedería en el caso de una deficiencia completa de la proteína. Hay trabajos muy interesantes en que se han estudiado mutaciones y deleciones en ratón para cada uno de los ITAMs y que son muy reveladores; algunos particularmente exhaustivos (Bovolenta, 2022). Nosotros, con nuestro sistema in vitro, hemos realizado una aproximación muy válida que permite estudiar los efectos de una manera relativamente sencilla, cercana al paciente.
¿Qué representa el estudio para el campo?
Realmente, abrimos nuevos caminos y por supuesto quedan preguntas por responder. Hemos demostrado de forma inequívoca que hay mutaciones en CD247 que estando en heterocigosis afectan a la expresión de la proteína y que pueden dar lugar a inmunodeficiencias; dichas inmunodeficiencias pueden convertirse con la edad en enfermedades autoinmunes. Este conocimiento ayudará a la hora de la búsqueda de mutaciones por NGS en pacientes, ya que, hasta ahora, en el filtrado de variantes las mutaciones en heterocigosis de este gen eran descartadas en primer término sin considerar su posible efecto dominante negativo.
Os hicieron trabajar para publicar…
Los revisores pidieron más pruebas funcionales para demostrar nuestra hipótesis. Se usaron las muestras de los pacientes de las familias más accesibles y CD25 estaba bajo en todos. Sin embargo, todos proliferaron de forma similar al ser estimulados con anti-CD3ε; en rango, aunque la estimulación con PHA provocó una respuesta superior a los sujetos control. Es decir, los resultados en muestras primarias no son tan claros como en las líneas celulares. Una posible razón es que los linfocitos primarios son heterogéneos y existen mecanismos reguladores selectivos intrínsecos y extrínsecos que actúan sobre ciertas isoformas; esto complica el análisis. Expresar las proteínas mutantes en líneas celulares homogéneas ayuda a aislar y estudiar defectos que en células primarias son muy tenues.
Realmente, abrimos nuevos
caminos y por supuesto quedan
preguntas por responder. Hemos
demostrado de forma inequívoca
que hay mutaciones en CD247 que
estando en heterocigosis afectan a la
expresión de la proteína y que pueden
dar lugar a inmunodeficiencias;
dichas inmunodeficiencias
pueden convertirse con la edad en
enfermedades autoinmunes.
El experimento crucial
Las tinciones con dos anticuerpos específicos para reconocer las formas nativas en exclusiva o bien todas las formas truncadas que pudimos observar en los pacientes mediante citometría. Esto fue emocionante porque permitió demostrar que las proteínas truncadas se expresaban en los linfocitos primarios y podían actuar como un dominante negativo para el TCR, como demostramos después en los modelos
celulares in vitro.
También hicimos cultivos alogénicos con la muestra del primer paciente portador de la mutación Q101X. Observamos que con el tiempo, los linfocitos perdían el fenotipo inicial, lo que sugería la selección de aquellos linfocitos que presentaban mayores niveles de expresión de proteína nativa al hallarse bajo presión selectiva mediada por el TCR. Dicha mutación está localizada en un codón que sólo se expresa en una de las dos isoformas de la molécula. Estas observaciones podrían explicar por qué encontramos expresiones diferenciales de la enfermedad o efectos variables con la edad.
¿Qué se quedó en el tintero?
Pues quizá lo más bonito, que requiere tiempo, por supuesto, que sería ver la evolución del paciente de USA y comprobar si se recupera la expresión del complejo como se observó en los pacientes con esta mutación pero mayor edad en el momento del estudio. También, comprobar si evoluciona hacia una autoinmunidad con autoanticuerpos y otros problemas asociados, desde la inmunodeficiencia básica que le habían detectado sus médicos en el momento de su inclusión en este estudio. In vitro, necesitaríamos conseguir simular el efecto de un heterocigoto, para que la proporción de cadenas normales y mutadas sean similares a las detectadas en las células del paciente. Quizá con guías para CRISPR/Cas9.
¿Cómo fue el trabajo con el equipo?
Me encontré muy arropado. Los compañeros me ayudaron y tuve mucho apoyo de José Ramón, que siempre tenía tiempo para ver un resultado y pensar sobre ello. Y en el siguiente experimento. Poder colaborar con clínicos me brindó la oportunidad de testar hipótesis analizadas en nuestro sistema in vitro basado en CRISPR/Cas9, que creo que es una herramienta fundamental que está disponible para el grupo, y para la comunidad científica.
Yo creo que el laboratorio va a ir muy bien; esta historia puede que no se desarrolle en un futuro especialmente cercano, porque ahora están haciendo mucho trabajo con el síndrome Sézary. Siempre queda trabajo por hacer.
¿Cómo ves el futuro?
Después de defender mi tesis y un primer post-doc con un contrato Margarita Salas, ahora estoy haciendo un segundo post-doc con un proyecto nuevo que va a durar 4 años en la Universidad de Santiago de Compostela, para estudiar la diabetes tipo 1. Estoy muy animado, porque el grupo está creciendo mucho, se trabaja bien, con muchas técnicas nuevas. Me atrae mucho el proyecto, porque es novedoso. Estoy haciendo bastante biología molecular y Single Cell RNAseq, que es una técnica que quiero dominar.
¿Está lejos Galicia?
Pues yo creo que no; tengo familia cerca y el proyecto me gusta mucho. Santiago está muy bien comunicado con Madrid y no es problema. El gallego se aprende rápido y nos entendemos sin problema. El CIMUS está muy bien organizado; son centros mixtos y permiten hacer un trabajo muy interesante. Puedo ir andando al trabajo. Siempre es una ventaja y me deja tiempo para todo lo demás.
Conclusión de la editora:
La verdad en biomedicina radica en el conocimiento previo; y por ello es cambiante. Una vez más, vemos cómo la investigación básica en colaboración con la clínica permite identificar elementos críticos para un diagnóstico más certero. Muchas gracias a los autores por seguir en ello.
Volumen 43 | Núm. 3